El Colegio Americano de Cardiología ha publicado una declaración científica sobre la edición génica en enfermedad cardiovascular [1]. El documento empieza aclarando lo que no contiene: el comité redactor aplazó las recomendaciones de consenso porque esta tecnología no ha salido todavía de los ensayos clínicos. Lo que ofrece es un mapa para el clínico, con qué hace cada técnica, qué enfermedades cardiovasculares se prestan hoy a ella, qué ensayos hay en humanos y qué falta por resolver.
Resumen en audio · 2 minutos
Edición génica en enfermedad cardiovascular: qué ensayos hay y a quién podría ofrecerse, declaración ACC 2026
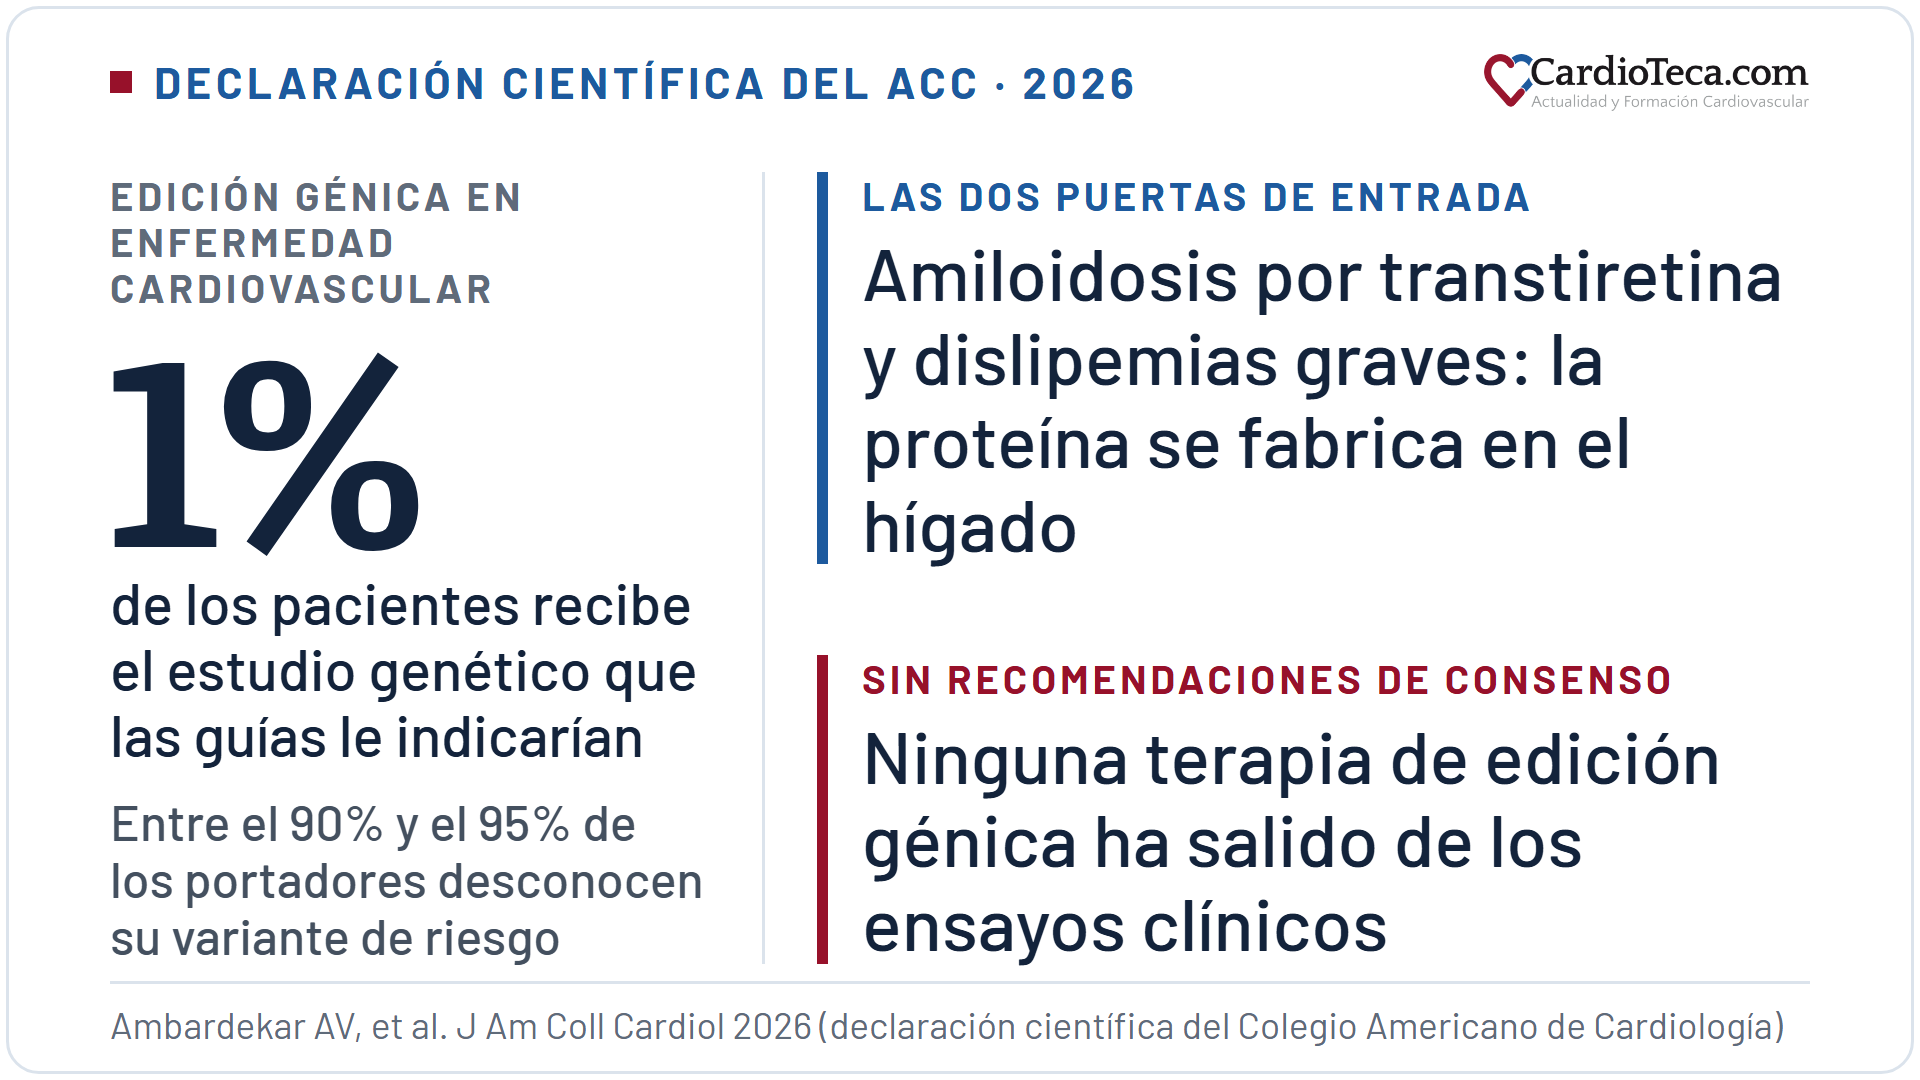
Las dos puertas de entrada de la edición génica en cardiología son la miocardiopatía amiloide por transtiretina y las dislipemias graves. En las dos, la diana no está en el corazón, sino en el hígado. Esa es la clave que ordena todo lo demás, incluido por qué la miocardiopatía hipertrófica o la distrofia muscular de Duchenne van muy por detrás.
En este artículo:
- Lo que sabíamos hasta ahora
- Por qué el hígado y no el corazón
- Qué enfermedades se prestan a la edición génica
- Los ensayos que hay en humanos
- Amiloidosis por transtiretina: del 90% de descenso al estudio MAGNITUDE
- Lípidos: PCSK9, ANGPTL3 y lipoproteína(a)
- El cuello de botella es el estudio genético
- Los puntos que generarán más debate
Lo que sabíamos hasta ahora
La cardiología lleva años tratando enfermedades actuando sobre el ARN. Los silenciadores de transtiretina y los hipolipemiantes basados en ARN de interferencia u oligonucleótidos antisentido impiden que el ARN se traduzca en proteína, pero no tocan el genoma. El efecto se mantiene mientras se siga administrando el fármaco, cada tres, cada seis o cada doce meses. Ese es el escalón que ya está en la consulta y el que CardioTeca repasó en su momento al hablar de los primeros fármacos basados en ARN.
La edición génica trabaja un escalón más abajo. Inserta, borra o sustituye ADN en un punto concreto y deja el genoma modificado de forma permanente, con la posibilidad de un tratamiento único. Según la declaración, hasta ahora solo una terapia basada en CRISPR ha recibido la aprobación de la agencia estadounidense del medicamento, y no es cardiológica: el exagamglogén autotemcel, para la drepanocitosis con crisis vasooclusivas recurrentes y para la betatalasemia dependiente de transfusiones. Es una terapia ex vivo, en células madre hematopoyéticas que se editan fuera del cuerpo y se reinfunden.
Las herramientas se han ido afinando en varios saltos que conviene distinguir, porque explican qué puede hacer hoy cada producto. Las nucleasas tipo CRISPR-Cas9 cortan las dos hebras del ADN y dejan que la célula repare el corte por un mecanismo propenso al error, lo que suele acabar en una proteína no funcional: sirven para interrumpir un gen.
Los editores de bases sustituyen una base por otra sin cortar las dos hebras y son más precisos, tanto para inactivar un gen como para corregir la base que causa la enfermedad. El prime editing añade la posibilidad de cualquier cambio de secuencia, incluidas deleciones grandes e inserciones. La edición epigenómica no modifica la secuencia: cambia su accesibilidad y, con ella, la cantidad de proteína que se fabrica.
Por qué el hígado y no el corazón
El problema que ordena todo el campo no es editar, sino llegar. La declaración lo plantea como una disyuntiva entre dos vehículos. Si hay que llevar el editor al miocardio, hoy se recurre a vectores virales, casi siempre virus adenoasociados. Si basta con llegar al hígado, se usan nanopartículas lipídicas.
Los virus adenoasociados tienen a su favor el tropismo tisular y la persistencia prolongada. En contra tienen una lista larga: efectos adversos inmunomediados que a menudo obligan a inmunosupresión concomitante, anticuerpos neutralizantes previos que limitan la eficacia y anticuerpos nuevos que impiden repetir el tratamiento, capacidad de carga limitada que obliga a repartir el editor entre varios vectores y a subir mucho la dosis total, y acumulación de ediciones fuera de diana.
El documento añade un dato de mecanismo que no es menor: el virus adenoasociado tiende a integrarse justo en los puntos de rotura de doble hebra, de modo que una nucleasa puede introducir ADN extraño y potencialmente genotóxico a tasas altas.
Las nanopartículas lipídicas invierten esa ecuación. Se fabrican a escala con facilidad y producen menos respuesta inmunitaria, lo que permite redosificar. Tras la administración intravenosa se acumulan de forma natural en el hígado. La conjugación con N-acetilgalactosamina añade especificidad hepática por su afinidad por los receptores de asialoglucoproteína del hepatocito. De ahí sale la limitación que condiciona toda la cartera de ensayos: con nanopartículas lipídicas solo son candidatas las enfermedades cuya proteína patogénica se fabrica en el hígado.
Esa frontera explica el contraste de resultados. En el miocardio, las pruebas de concepto con virus adenoasociados han chocado con la inmunidad. En perros con distrofia muscular de Duchenne, tras el rescate inicial de la distrofina, la respuesta humoral y de linfocitos T citotóxicos frente a Cas9 produjo inflamación muscular y eliminó las células que la expresaban. Esas respuestas aparecieron incluso en animales sanos.
En la clínica, la declaración recoge que un paciente de 27 años con distrofia muscular de Duchenne murió ocho días después de recibir una terapia de edición epigenómica basada en virus adenoasociado, por una respuesta inmunitaria innata al vector que agravó su mal estado basal. Los dos primeros niños tratados con una terapia CRISPR-Cas12 basada en este tipo de vector mostraron un rescate mínimo de la expresión de distrofina.
Qué enfermedades se prestan a la edición génica
El documento fija tres condiciones para que una enfermedad cardiovascular sea candidata hoy. La primera es que sea monogénica: en las poligénicas habría que actuar sobre muchos genes a la vez, con más riesgo fuera de diana y eficiencia variable. La segunda es que el problema se resuelva apagando la producción de una proteína, no restaurándola, porque inhibir es más fácil que reparar; por eso las enfermedades por variantes dominantes negativas son mejores candidatas que las de haploinsuficiencia. La tercera es que esa proteína se fabrique en el hígado.
Hay un matiz que conviene retener para no leer mal la lista de estudios. Una enfermedad poligénica puede modificarse actuando sobre un solo gen: la enfermedad cardiovascular aterosclerótica es poligénica, pero las personas con variantes de pérdida de función en PCSK9 tienen menos colesterol LDL y menos eventos de por vida. Esa es exactamente la estrategia que reproducen los editores sobre PCSK9.
Las cardiopatías hereditarias que se expresan en el miocardio acumulan, en cambio, cinco dificultades que la declaración enumera: la heterogeneidad alélica, que podría obligar a un producto distinto para cada variante; el inicio precoz de la enfermedad, que adelanta el momento de tratar; el umbral terapéutico más alto de células que no se dividen, como el cardiomiocito; las mayores consecuencias de una edición fuera de diana en un tejido que no se renueva; y la dificultad de dirigirse solo al alelo patogénico en un paciente heterocigoto.
Lo que hay en ese terreno son datos preclínicos, como la edición de bases en cardiomiocitos humanos con la variante MYH7 p.R430Q y en ratones con la ortóloga MYH6 p.R403Q.
Los ensayos que hay en humanos
La declaración recoge ocho estudios en humanos de edición génica en enfermedad cardiovascular, con su cierre bibliográfico el 31 de diciembre de 2025. Desde entonces se han publicado la fase 1 de VERVE-102 y el seguimiento a un año de CTX310. Las fases 1 de nexigurán ziclumerán y de CTX310 ya estaban publicadas cuando se cerró el documento, que de hecho recoge sus cifras.
| Diana | Producto y estudio | Fase | Qué se ha publicado |
|---|---|---|---|
| TTR | Nexigurán ziclumerán, estudio MAGNITUDE | 3 | Fase 1 en 36 pacientes; la fase 3 sigue en marcha |
| TTR | YOLT-201 | 1 | Sin resultados publicados |
| PCSK9 | VERVE-102, estudio Heart-2 | 1 | Fase 1 en 35 participantes, publicada en 2026 |
| PCSK9 | YOLT-101 | 1 | Descenso de colesterol LDL del 50% o más en una serie corta |
| PCSK9 | ART002 | 1 | Descenso de colesterol LDL del 50% o más en una serie corta |
| ANGPTL3 | CTX310 | 1 | Fase 1 en 15 participantes, con seguimiento a un año |
| ANGPTL3 | VERVE-201, estudio Pulse-1 | 1b | En marcha, sin resultados publicados |
| LDLR | Reemplazo génico con virus adenoasociado | 1 | Terminado por decisión del promotor |
Todas estas infusiones se administran en condiciones que conviene tener presentes al leer las reacciones adversas: premedicación con un glucocorticoide y antihistamínicos H1 y H2, infusión lenta y observación hospitalaria posterior, de 24 horas a dos días según el estudio.
Fuera de los lípidos y la amiloidosis, el documento menciona dos líneas más. Una es la hipertensión refractaria, con CTX340 dirigido al angiotensinógeno, que se fabrica en el hígado y actúa como regulador del sistema renina-angiotensina-aldosterona. La otra es el xenotrasplante: en el primer trasplante cardiaco de cerdo a humano se editaron diez genes porcinos, cuatro silenciados y seis humanos insertados, para reducir el rechazo hiperagudo, la inflamación, la activación del complemento y la hipercoagulabilidad.
Amiloidosis por transtiretina: del 90% de descenso al estudio MAGNITUDE
La amiloidosis por transtiretina reúne las tres condiciones de candidata y añade una cuarta que la declaración subraya: la edad. Es un trastorno monogénico y la transtiretina se fabrica casi exclusivamente en el hígado. Salvo algunas variantes agresivas, la mayoría de los pacientes que se beneficiarían están pasada la edad reproductiva, lo que limita la preocupación por la transmisión germinal.
Sobre la seguridad de apagar esa producción hay un matiz que no conviene perder. La declaración dice que el silenciamiento sistémico de la transtiretina no parece tener efectos adversos relevantes siempre que se administre con el suplemento diario recomendado de vitamina A, porque la transtiretina transporta el retinol. Eso vale igual para una edición permanente: en el estudio de fase 1 la vitamina A descendió y se mantuvo baja durante todo el seguimiento, sin hallazgos clínicos de déficit ni alteración tiroidea. La dosis única no elimina ese suplemento ni su vigilancia.
El estudio de fase 1 de nexigurán ziclumerán, abierto, de un solo centro y sin grupo control, trató con una sola infusión intravenosa a 36 pacientes con miocardiopatía amiloide por transtiretina, el 31% con forma variante y la mitad en clase funcional III [2]. La transtiretina sérica bajó una media del 89% a los 28 días y del 90% a los 12 meses. El efecto se mantenía a los 24 meses en los once pacientes que habían completado dos años.
En seguridad hubo acontecimientos adversos en 34 de los 36 pacientes. Los atribuidos al tratamiento fueron cinco reacciones a la infusión, una de ellas grave con hipotensión, más dos elevaciones transitorias de la aspartato aminotransferasa que se resolvieron en unos diez días. Hubo acontecimientos adversos graves en 14 pacientes (39%), casi todos propios de la enfermedad y solo uno atribuido al tratamiento, y una muerte por cardiopatía isquémica el día 506, no considerada relacionada.
En ese mismo estudio, los marcadores de progresión se mantuvieron estables a los 12 meses: el NT-proBNP y la troponina T de alta sensibilidad quedaron en el valor basal, la prueba de la marcha de 6 minutos mejoró una mediana de 5 metros y el 92% de los pacientes mejoró o no cambió de clase funcional. Un estudio abierto, de un solo centro y sin control no permite atribuir esa estabilidad al tratamiento, como reconocen los propios autores. El mismo editor se ha administrado también a pacientes con amiloidosis hereditaria por transtiretina con polineuropatía [6].
La pregunta clínica la responderá el estudio MAGNITUDE, de fase 3, aleatorizado y controlado con placebo, que mide eventos cardiovasculares y muerte. Ahí está el dato que más condiciona la lectura de todo este apartado: la declaración recoge que en octubre de 2025 se pausaron las nuevas inclusiones y las infusiones por el riesgo de hepatotoxicidad grave en un porcentaje muy pequeño de participantes, incluida una muerte. En el registro público del estudio, consultado el 7 de noviembre de 2026, MAGNITUDE figura en reclutamiento, con 1.200 participantes previstos y la última actualización del 2 de noviembre de 2026.
Conviene situar ese riesgo junto al de lo que ya se usa. Los silenciadores de transtiretina, repasados en CardioTeca al hablar de qué aporta vutrisirán al paciente que ya toma tafamidis, exigen administración de por vida. La edición génica propone cambiar ese esquema por una sola dosis, lo que cambia también el perfil de riesgo: lo que se concentra en una única exposición no se puede retirar.
Lípidos: PCSK9, ANGPTL3 y lipoproteína(a)
En lípidos la lógica es la misma. Las tres dianas lipídicas en desarrollo, dos de ellas ya con resultados en humanos, se expresan en el hepatocito y tienen variantes naturales de pérdida de función asociadas a menos enfermedad: PCSK9, que degrada el receptor de LDL; ANGPTL3, que sube el colesterol LDL estimulando la secreción de lipoproteínas de muy baja densidad y los triglicéridos bloqueando su lipólisis; y LPA, que determina las concentraciones de lipoproteína(a).
El dato más sólido llegó después del cierre del documento. El estudio Heart-2, de fase 1, abierto y con dosis única ascendente, administró VERVE-102, un editor de bases de adenina sobre PCSK9, a 35 adultos con hipercolesterolemia familiar heterocigota, enfermedad coronaria precoz o ambas, todos con la dosis máxima tolerada de tratamiento oral [3]. Quedaron fuera quienes ya tomaban un inhibidor de PCSK9, la hipertensión no controlada y la diabetes tipo 2 mal controlada.
En los siete participantes que recibieron la dosis más alta, de 1,0 mg de ARN total por kilogramo, el PCSK9 circulante bajó una media del 88% y el colesterol LDL un 62%, con un rango del 45% al 79%. En esa cohorte el colesterol LDL pasó de 128 a 51 mg/dL, 78 mg/dL en términos absolutos.
No hubo toxicidades limitantes de dosis ni muertes. Hubo reacciones a la infusión de grado 1 o 2 en siete participantes y tres elevaciones transitorias de la alanina aminotransferasa de al menos el doble del límite alto de la normalidad, con un pico máximo de 2,4 veces y por debajo del doble el octavo día. El único acontecimiento adverso grave fue una neumonitis por aspiración dos semanas después de la infusión, no considerada relacionada. La declaración, con los datos disponibles a finales de 2025, citaba de ese mismo estudio una reducción media del colesterol LDL del 53%.
Con CTX310, una nucleasa CRISPR-Cas9 encapsulada en nanopartícula lipídica dirigida a ANGPTL3, el estudio de fase 1 incluyó a 15 participantes con dislipemias refractarias al tratamiento máximo tolerado [4]. Quedaron fuera las mujeres en edad fértil y los pacientes con un filtrado glomerular estimado por debajo de 60 mL/min/1,73 m².
Con la dosis más alta, de 0,8 mg por kilogramo de peso magro estimado y en cuatro participantes, el colesterol LDL bajó una media del 48,9%, con un rango del 19,5% al 86,6%, y los triglicéridos un 55,2% a los 60 días. Hubo tres reacciones a la infusión de grado 2 y una muerte súbita 179 días después de la dosis de 0,1 mg/kg de peso magro; ninguno de los dos acontecimientos adversos graves del estudio, la muerte incluida, se consideró relacionado con CTX310. El seguimiento al año, ya comentado en CardioTeca, mantiene descensos del 52,5% en colesterol LDL y del 47,8% en triglicéridos en esa misma cohorte [5].
En lipoproteína(a) el desarrollo va por detrás y todavía no hay un estudio con resultados en humanos. La declaración describe con CTX320 una edición de hepatocitos humanos en cultivo de más del 80% y un descenso medio del 94% de la lipoproteína(a) en primates no humanos a los 7 meses. VERVE-301, dirigido a LPA, ha pasado a desarrollo clínico. En el síndrome de quilomicronemia familiar hay un estudio en marcha con edición de bases sobre APOC3.
El cuello de botella es el estudio genético
La parte más aplicable del documento no habla de editores, sino de diagnóstico. Según la declaración, los estudios de «genoma primero», que parten de la variante y no del fenotipo, han encontrado prevalencias mayores de lo que se asumía y con menor penetrancia: 1 de cada 250 a 300 para la hipercolesterolemia familiar y 1 de cada 230 para la amiloidosis por transtiretina variante.
Frente a eso, solo alrededor del 1% de los pacientes recibe el estudio genético que las guías le indicarían; entre el 90% y el 95% de las personas identificadas por esa vía desconocían su variante de riesgo.
Las barreras que enumera son conocidas y ninguna es tecnológica: formación sobre qué cardiopatías son hereditarias, acceso a la derivación y a los estudios concretos, apoyo institucional y de los financiadores, y, en el cribado en cascada familiar, la preocupación por la privacidad y por las primas más altas en los seguros de vida, invalidez y dependencia.
El documento señala también la dificultad que seguirá ahí aunque la edición funcione: predecir la penetrancia real de una variante concreta. Distinguir una hipercolesterolemia familiar heterocigota de una hipercolesterolemia adquirida es difícil por el solapamiento fenotípico; la forma asociada a variantes en APOB suele ser más leve que la asociada a defectos en LDLR. Esa incertidumbre pesa más cuanto más joven y menos afectado sea el candidato a un tratamiento irreversible.
Los puntos que generarán más debate
La declaración dedica una tabla entera a las preguntas que los estudios de edición génica tienen que responder y que no se plantean en un ensayo farmacológico. Varias afectan de lleno a quién se debería incluir sin que haya respuesta evidente. ¿Pacientes con mínimos síntomas, donde tratar la enfermedad preclínica puede rendir más, o pacientes avanzados sin alternativa? ¿Jóvenes, con más tiempo para beneficiarse, o mayores, con menos exposición longitudinal al riesgo de cáncer por edición fuera de diana? ¿Solo personas pasadas la edad reproductiva, para alejar la transmisión germinal? En enfermedades que ya tienen tratamiento, ¿hay equipoise para aleatorizar a placebo?
Otras preguntas son de vigilancia. La agencia estadounidense del medicamento exige hoy un seguimiento mínimo de 15 años a quien recibe una terapia génica. El documento plantea que podría estar justificada cierta vigilancia de por vida. Entre las que deja abiertas hay una que no suele aparecer en estos debates: quién se responsabiliza del seguimiento a largo plazo si el promotor del estudio quiebra. Otra es si existe obligación de seguir a los hijos de los pacientes tratados y a su descendencia.
El efecto adverso que más preocupa a largo plazo es el cáncer por edición fuera de diana. La declaración precisa que no se han publicado casos en humanos y que demostrar la causalidad será difícil por las tasas basales de cáncer de la población. Sobre la transmisión germinal, el estudio de VERVE-102 aporta un dato preclínico: la descendencia de ratones tratados con el equivalente murino no heredó la edición.
El tercer bloque es económico y organizativo. El documento describe la dificultad de encajar un tratamiento único, muy caro y definitivo en un sistema de aseguradoras que cubren a cada persona durante un tiempo limitado y en función del empleo. También señala que en un sistema de pagador único el beneficio de administrar pronto un tratamiento curativo es más fácil de objetivar.
Esa parte del razonamiento se traslada mal a nuestro entorno, pero la consecuencia práctica que apunta sí vale aquí: habrá que decidir cómo se reparte una intervención de coste alto entre pocos pacientes frente a las intervenciones de coste bajo para muchos. Queda un último punto que el documento deja explícito y que afecta al discurso, no a la técnica: la edición génica debería complementar las estrategias preventivas establecidas, no sustituirlas. Los clínicos tendrán que rebatir la desinformación en las dos direcciones, la que promete curas y la que las niega.
Mensajes clave
- El Colegio Americano de Cardiología publica una declaración científica sobre edición génica en enfermedad cardiovascular y aplaza deliberadamente las recomendaciones de consenso, porque ninguna de estas terapias ha salido de los ensayos clínicos.
- Las candidatas de hoy son enfermedades monogénicas, tratables apagando la producción de una proteína y con esa proteína fabricada en el hígado: la amiloidosis por transtiretina y las dislipemias graves.
- La limitación no está en editar, sino en llegar. Las nanopartículas lipídicas resuelven el hígado; el miocardio sigue dependiendo de vectores virales, con los que las pruebas de concepto han chocado con la inmunidad.
- Las cifras disponibles son de fase 1, sin grupo control y en cohortes de cuatro a siete pacientes por dosis: 90% de descenso de transtiretina a los 12 meses con nexigurán ziclumerán y 62% de descenso de colesterol LDL con VERVE-102 en su dosis más alta. El estudio MAGNITUDE es el primero de fase 3 que mide eventos.
- Lo que sí se puede hacer hoy es el paso previo: solo alrededor del 1% de los pacientes recibe el estudio genético indicado. Sin identificar al portador no hay candidato posible a ninguna de estas terapias.
Importancia y aplicación clínica
Para la consulta de mañana, esta declaración no cambia ninguna indicación. Ninguna terapia de edición génica está aprobada en enfermedad cardiovascular, en España ni en ningún otro país. El propio comité redactor renuncia a emitir recomendaciones por ese motivo. Leerla como un anticipo de lo que vendrá sería quedarse con la parte menos útil del documento.
La parte útil es otra y está disponible ya. Si la amiloidosis por transtiretina variante afecta a 1 de cada 230 personas y la hipercolesterolemia familiar a 1 de cada 250 a 300, cuando solo el 1% de los pacientes recibe el estudio genético que le corresponde, el embudo no está en la tecnología. Está en el diagnóstico y en el cribado en cascada familiar, que son competencia del cardiólogo y que ya tienen recomendación en las guías vigentes. El paciente al que hoy no se le pide un estudio genético es el que dentro de diez años no será candidato a nada, porque nadie sabrá que lo era.
Hay un segundo mensaje con aplicación inmediata. Es de prudencia. La pausa de nuevas inclusiones e infusiones del estudio MAGNITUDE en octubre de 2025, por el riesgo de hepatotoxicidad grave en un porcentaje muy pequeño de participantes, y con una muerte entre ellos, recuerda que lo irreversible se paga por adelantado: un tratamiento que no se puede retirar concentra todo su riesgo en una sola exposición.
Esa asimetría frente a un silenciador que se suspende el día que molesta es lo que hay que explicarle a un paciente que llegue preguntando por la edición génica tras leer un titular. La edición génica en enfermedad cardiovascular es, a día de hoy, un campo de investigación clínica con resultados de fase 1 consistentes en dos escenarios, la amiloidosis por transtiretina y las dislipemias graves, con una pregunta de eficacia clínica todavía sin responder.
Preguntas frecuentes
¿Hay alguna terapia de edición génica aprobada para una enfermedad del corazón?
No. La única terapia basada en CRISPR aprobada por la agencia estadounidense del medicamento es el exagamglogén autotemcel, para la drepanocitosis y la betatalasemia dependiente de transfusiones. En enfermedad cardiovascular todo está en fase de ensayo clínico. Por eso la declaración del Colegio Americano de Cardiología aplaza las recomendaciones de consenso.
¿En qué se diferencia la edición génica de los fármacos basados en ARN que ya usamos?
Los silenciadores de ARN impiden que el ARN se traduzca en proteína, pero no modifican el genoma, así que el efecto dura mientras se siga administrando el fármaco. La edición génica cambia el ADN de forma permanente, con la posibilidad de un tratamiento único. La contrapartida es que no se puede retirar.
¿Por qué los primeros candidatos son la amiloidosis y la hipercolesterolemia familiar?
Porque cumplen tres condiciones a la vez: son enfermedades monogénicas, se tratan apagando la producción de una proteína en lugar de repararla y esa proteína se fabrica en el hígado, que es donde se acumulan las nanopartículas lipídicas usadas para llevar el editor.
¿Qué puedo hacer hoy en la consulta con esta información?
Identificar a los portadores. Según la declaración, solo alrededor del 1% de los pacientes recibe el estudio genético que las guías le indicarían; entre el 90% y el 95% de las personas con una variante de riesgo la desconocen. El estudio genético y el cribado en cascada familiar en la hipercolesterolemia familiar y en la amiloidosis por transtiretina variante ya están recomendados, con independencia de lo que llegue después.
Bibliografía recomendada
- Ambardekar AV, Bhatt A, Hoekstra M, Kelly MA, Musunuru K, Natarajan P. Gene editing therapy in cardiovascular disease: 2026 ACC scientific statement: a report of the American College of Cardiology. J Am Coll Cardiol. 2026;88(10):1157-1173.
- Fontana M, Solomon SD, Kachadourian J, Walsh L, Rocha R, Lebwohl D, et al. CRISPR-Cas9 gene editing with nexiguran ziclumeran for ATTR cardiomyopathy. N Engl J Med. 2024;391(23):2231-2241.
- Vafai SB, Täubel J, Ashdown T, Patel RS, Diamondali S, Cegla J, et al. In vivo base editing of PCSK9 with VERVE-102 for hypercholesterolemia. N Engl J Med. 2026;395(7):648-659.
- Laffin LJ, Nicholls SJ, Scott RS, Clifton PM, Baker J, Sarraju A, et al. Phase 1 trial of CRISPR-Cas9 gene editing targeting ANGPTL3. N Engl J Med. 2025;393(21):2119-2130.
- Laffin LJ, Nicholls SJ, Scott RS, Clifton PM, Koops R, Sarraju A, et al. Durability of CRISPR-Cas9 gene editing targeting ANGPTL3 with CTX310. N Engl J Med. 2026;395(13):1343-1345.
- Gillmore JD, Gane E, Täubel J, Pilebro B, Echaniz-Laguna A, Kao J, et al. Nexiguran ziclumeran gene editing in hereditary ATTR with polyneuropathy. N Engl J Med. 2025;393(14):1375-1386.